一类医疗器械备案全指南 从概念到实操
一类医疗器械备案全指南:从概念到实操
一、什么是一类医疗器械?
根据《医疗器械监督管理条例》,医疗器械按风险程度由低到高分为三类。一类医疗器械是风险程度最低的类别,实行常规管理即可保证其安全、有效。常见的一类医疗器械包括:医用棉签、医用纱布、创可贴、绷带、检查手套、手动病床、医用冰袋、视力表、听诊器、医用离心机(部分)、样本处理用产品等。
需要注意的是,同一产品可能因预期用途、结构特征不同而划归不同类别。具体分类应参照《医疗器械分类目录》及国家药监局发布的分类界定文件。
二、一类医疗器械备案的法律依据
- 《医疗器械监督管理条例》(国务院令第739号):明确第一类医疗器械实行产品备案管理。
- 《医疗器械注册与备案管理办法》(国家市场监管总局令第47号):规定了备案的具体程序和要求。
- 《医疗器械分类目录》:动态调整,确定产品管理类别。
- 各省、自治区、直辖市药监局发布的备案操作规范。
三、一类医疗器械备案与注册的区别
许多初入行者容易混淆“备案”与“注册”:
- 一类:备案管理。备案属于告知性程序,不进行技术审评,提交资料符合要求即完成备案。备案凭证长期有效(除法定情形外)。
- 二类、三类:注册管理。需进行技术审评、质量管理体系核查等,取得注册证后方可生产/进口。
简言之:一类备案是“形式审查”,二三类注册是“实质审查”。
四、一类医疗器械备案的条件
- 产品属于《医疗器械分类目录》中第一类医疗器械,或经分类界定文件明确按第一类管理。
- 备案人应为境内企业法人,且具备与产品研制、生产相适应的质量体系(生产备案需满足)。
- 产品不得含有《禁止委托生产医疗器械目录》中的品种。
- 产品安全有效,符合强制性标准及产品技术要求。
五、备案流程(以境内第一类医疗器械产品备案为例)
步骤1:确定产品分类
对照《医疗器械分类目录》或申请分类界定,确认产品为第一类。可参考同类产品备案信息。
步骤2:准备备案资料
产品备案需提交:
- 第一类医疗器械备案表
- 产品技术要求(原文及编写说明)
- 产品检验报告(自检报告或委托检验报告)
- 产品说明书及最小销售单元标签样稿
- 生产制造信息(生产工艺、主要原材料等)
- 证明性文件(营业执照、法定代表人身份证明等)
- 符合性声明(产品符合标准、材料真实等)
注意:不同省份药监局可能有细化要求,如临床评价资料(通常一类产品可免于临床评价,需提交免临床评价比对说明)。
步骤3:在线提交
通过国家药监局“医疗器械注册管理信息系统”或省级政务平台提交电子资料。
步骤4:形式审查
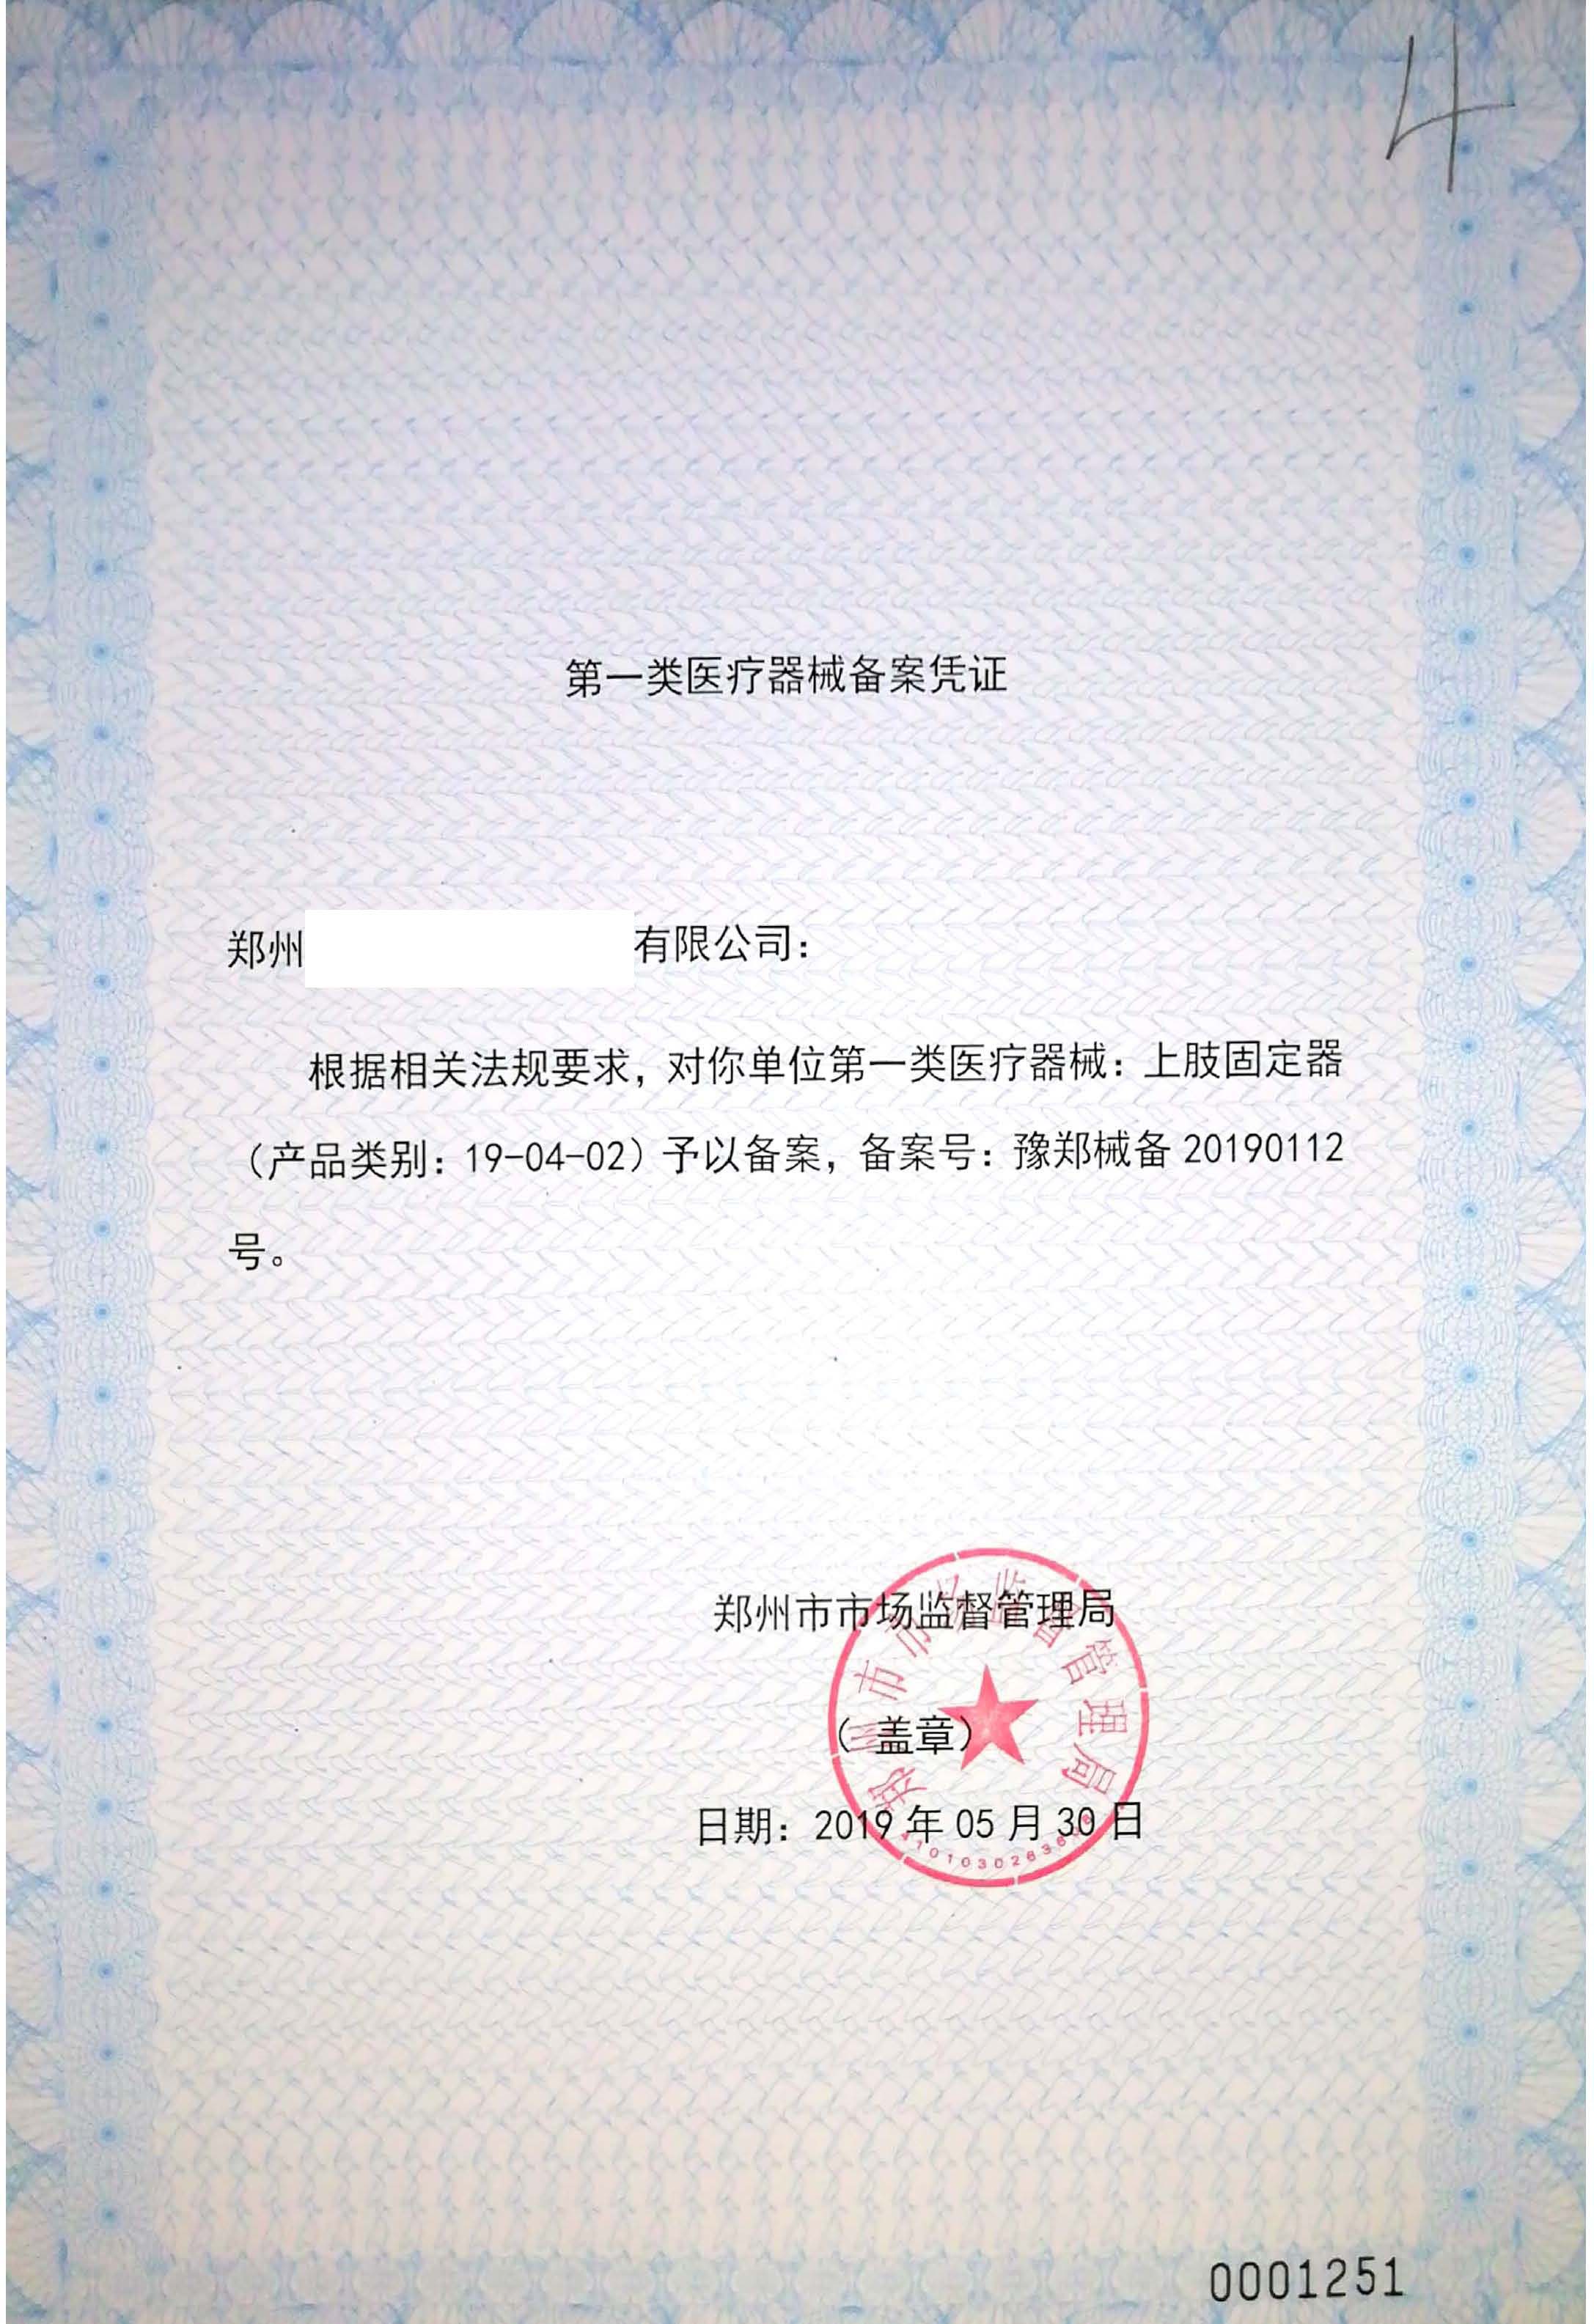
药监部门对资料进行形式审查(通常1-5个工作日),符合要求的予以备案,发放《第一类医疗器械备案凭证》;不符合的,一次性告知需要补正的内容。
步骤5:公示与查询
备案信息将在药监局官网公示,公众可查询。备案人应妥善保存备案凭证。
步骤6:生产备案(如自行生产)
若备案人自行生产,还需办理第一类医疗器械生产备案(同样在药监部门),取得《第一类医疗器械生产备案凭证》。若委托生产,受托方应具备相应生产资质。
六、备案后注意事项
- 备案信息变更:如产品名称、型号规格、说明书等发生变化,应及时办理变更备案。
- 年度自查:部分省份要求备案人每年提交质量管理体系自查报告(通常针对生产备案)。
- 再备案:备案凭证无有效期,但如产品分类调整为二类或三类,原备案自动失效。
- 监管要求:一类备案产品仍需符合GMP(医疗器械生产质量管理规范)相关要求,接受日常监督检查。
七、常见问题与误区
- 备案等于注册吗?不一样。备案不能代替注册,二三类医疗器械必须注册。
- 所有一类产品都可以自行检验吗?符合条件的备案人可自检,但需具备相应能力和资质。否则需委托有资质的检验机构。
- 临床评价都需要做吗?通常一类产品可免于临床评价,通过比对说明证明安全有效即可;列入《免于临床评价医疗器械目录》的产品更简单。
- 备案资料可以随意填写吗?不可以。备案资料实行告知性备案,但备案人承担全部法律责任。若资料虚假,将被撤销备案号并处罚。
- 进口一类医疗器械怎么备案?境外备案人需指定境内企业法人作为代理人,向国家药监局提交备案资料。
八、监管趋势与合规建议
国家药监局对一类医疗器械备案加强事后监管,尤其打击“高类低批”“虚假备案”“备案后不生产”等乱象。合规建议:
- 做好分类界定,勿存侥幸心理,故意将二类产品申报为一类。
- 建立完善的质量管理体系并保持有效运行。
- 产品技术要求需科学合理,别随意抄袭或简化,避免日后抽检不合格。
- 密切关注省局细化规定和答疑,必要时咨询专业法规人员。
- 妥善保管针对备案产品的原始研发、检验、生产记录。
九、
一类医疗器械备案是企业产品合法上市的第一步。看似简单,却暗含诸多法规细节。从分类界定到全套资料撰写、实操年检、售后不良事件监测,每一步都需要严谨对待。建议企业建立法规专员或委托专业咨询机构,确保持续合规,为后续产品拓展二三类市场打下基础。
如若转载,请注明出处:http://www.yuejie888.com/product/45.html
更新时间:2026-10-28 05:12:37